 •
Yeni malzemeler ve katalizörler, gıda üretiminden medicineye, bataryadan paslanmaz çeliğe kadar her şeyi dönüştürme potansiyeline sahip. Bilgisayar simülasyonları bilim insanlarını laboratuvarda test etmeden önce umut vadeden adayları daraltmaya yardımcı oluyor ancak bu simülasyonlar güvenilir olmayabiliyor; özellikle birden fazla metal içeren moleküllerde durum böyle.
Pittsburgh Üniversitesi’nde bir ekip, bilim insanların daha iyi sonuçlar alabilmesi için pratik bir çözüm geliştirdi. Çalışma, Sanat ve Bilimler Kenneth P. Dietrich Okulunun Kimya Bölümü’nde Kay Carter-Fenk grubunda doktora sonrası araştırmacı olan ilk yazar Abdulrahman Zamani ile lisansüstü araştırmıcı Andrew Ricciuti tarafından yönlendirildi. Swanson Mühendislik Okulundan John Keith ve doktora öğrencisi Barbaro Zulueta ile işbirliği yaptılar.

Bu çalışma, makine öğrenimi ve yapay zeka (AI) modellerini eğitmek için kullanılan verileri hemen iyileştirebilir.
Ekibin araştırması olan “Improving coupled cluster theory for strongly correlated molecules with Kohn-Sham density encoding,” Nature Communications dergisinde yayımlandı.
“Atomların nasıl etkileştiğini ve tepkimelere girdiğini tahmin etmek için kümeleşme [CC] teorisini ve fonksiyonel yoğunluk teorisini [DFT] gibi teknikleri kullanıyoruz,” dedi Keith, kimyasal ve petrol mühendisliği profesörü. “İkisi de faydalı, ancak problemleri farklı şekilde modelliyorlar.”
CC, her elektronun diğerlerinin oluşturduğu ortalamadan alan üzerinden hareket ettiği bir görüntüyle başlar. CC ardından iki elektronun etkileşiminin eksik enerjiklerini geri ekleyerek, sonra üçlü grupları ve böylece devam ederek bu resmi adım adım iyileştirir.
Birçok molekül için CC, kuantum kimyanın “altın standardı” olarak kabul edilir, ancak hesaplama maliyeti molekül büyüdükçe dik şekilde yükseldiği için kullanımı sınırlıdır.
DFT, elektronların genel yoğunluğunun daha basit bir görüntüsüyle başladığı için daha verimli bir yaklaşımdır. Ancak DFT birkaç maliyet kesme yaklaşımı yapar ve araştırmacıların henüz mükemmelleştirmediği parametreler kullanır; bazen sonuçları hatalı hale getirir.
Ne yazık ki hem CC hem de DFT demir, kobalt ve krom gibi yaygın geçiş metallerinde kötü performans gösterir. Paslanmaz çeliğin temel bileşeni olan krom (Cr), doğru şekilde modellenmesi açısından meşhur derecede zordur.
“Krom oldukça küçük bir metal atomudur. Elektronları özellikle ‘küçük daireler’ içindeki oturanlar gibi sıkışık yörüngelere yoğunlaşmıştır ve bu sıkışık elektronların modellenmesi zorludur,” dedi Keith; aynı zamanda Hesaplama Kimyası’ndaki Keith Laboratuvarını yönetiyor.
Keith ve Zulueta, kromu modellemek için yollar araştırıyorlardı; donanma için daha iyi paslanmaz çelikler üretmeyi anlamak amacıyla edebiyata derinlemesine daldılar. Zulueta, “Community kümeleşmeyi kullanabileştiğinde bunu kullanmayı sever ancak kromla kullanılmaz çünkü sıkışık elektronlar yöntemin çökmesine neden olur. DFT karışık başarıyla kullanılır ama biz daha da doğru bir şey istedik,” dedi.
“Bizin etrafımızda bu kadar ampirik kanıt vardı, ancak diğer araştırmacılar gibi bunun nedenini anlamadık.” Keith şöyle devam etti: “Sonra meslektaşlarımıza ne düşündüklerini sorduk ve güzellik ortaya çıktı.”
Zulueta ve Keith, sıkışık elektronları ya da bilimsel adıyla “güçlü korelasyon problemi”ni modellemede uzman olan Carter-Fenk ve ekibiyle iletişime geçti.
Birlikte verileri analiz ettiler ve başkalarının gördüğü şeyi gördüler: DFT’nin, bazen ama her zaman değil, sıkışık geçiş metal elektronları için CC ile normalde kullanılanın daha iyi bir başlangıç resmini sağladığı.
“Diğer araştırmacıların bunun DFT’in daha iyi yörüngeler sağlamasından kaynaklandığını iddia etmesi şaşırtıcıydı, ancak CC bireysel yörüngelerin nasıl göründüğüyle ilgilenmez. Bu biraz bir odayı betimlemeye benzer: Neleri nerede konlandırmak için farklı yön setleri kullanabilirsiniz, ancak oda kendisi değişmez,” dedi kimya profesörü yardımcısı Carter-Fenk. “Altındaki matematikten kaynaklanmalıydı.”
Bu noktada anlayan ekip, yaklaşımı güvenilir hale getirmeyi ve standart CC ile DFT’in kötü modellediği birçok zor atom çifti kombinasyonunda “kimyasal doğruluk” yüksek standardına ulaşmayı başardı. Bu sistemlerde güvenilir şekilde yüksek doğruluk elde etmek genellikle haftalar veya aylar süperbilgisayar zamanı gerektirirken, CC’nin bu şekilde kullanımı neredeyse aynı doğruyu dakikadan saatlere kadar üretti.
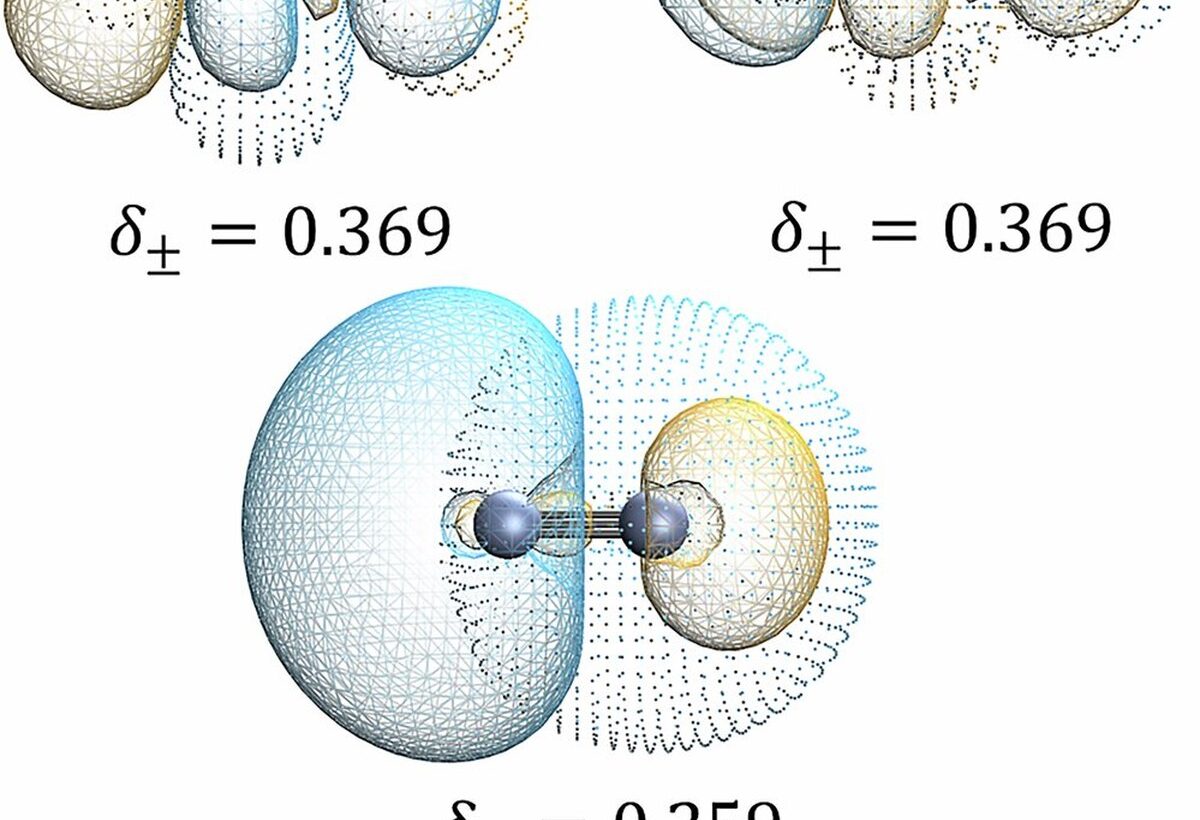
Bunu bir araya getirmenin anahtarı, Carter-Fenk’in grubunda geliştirilen ve hangi DFT yönteminin faydalı olacağını belirleyen basit bir teşhis oldu. “İki başlangıç yoğunluğu arasındaki farkı bulan ve bu farkı bir sayıya indirgeyen matematiksel bir model oluşturduk,” dedi makalenin ilk yazarı Zamani. “Bu sayının büyüklüğü, DFT başlangıcının faydalı olup olmadığını gösterebilir.”
“Çoğu makine öğrenimi modeli yalnızca DFT verileriyle eğitilir. Ve DFT verileri, özellikle krom içeren güçlü korelasyonlu sistemlerde için ya tutar ya da kaçırır. Kaçırduğu kadar tutar,” dedi Carter-Fenk. “Yaklaşımımız araştırmacıların daha güvenilir veri almasını sağlar.”
“Şimdi kümeleşmeyi metaller için erişilebilir kılan bir yol sahibiz ve bu, makine öğrenimi yöntemlerini iyileştirip paslanmaz çelik ve ağır lantanitler ile aktinidler gibi karmaşık sistemler için daha iyi modeller üretecek,” dedi Keith.
Ekip, bu iyileştirmelerin yeni malzemeler ve katalizörlerin keşfini yönlendirmesine yardımcı olmasını umuyor; bunlar daha temiz, daha sürdürülebilir bir enerji geleceğine yol açabilir.
Abdulrahman Y. Zamani et al., Improving coupled cluster theory for strongly correlated molecules with Kohn-Sham density encoding, Nature Communications (2026).




1 kommentar
Utveckla din idé med en källa, fråga eller konstruktivt motargument.